
IVDR过渡期延长时间表
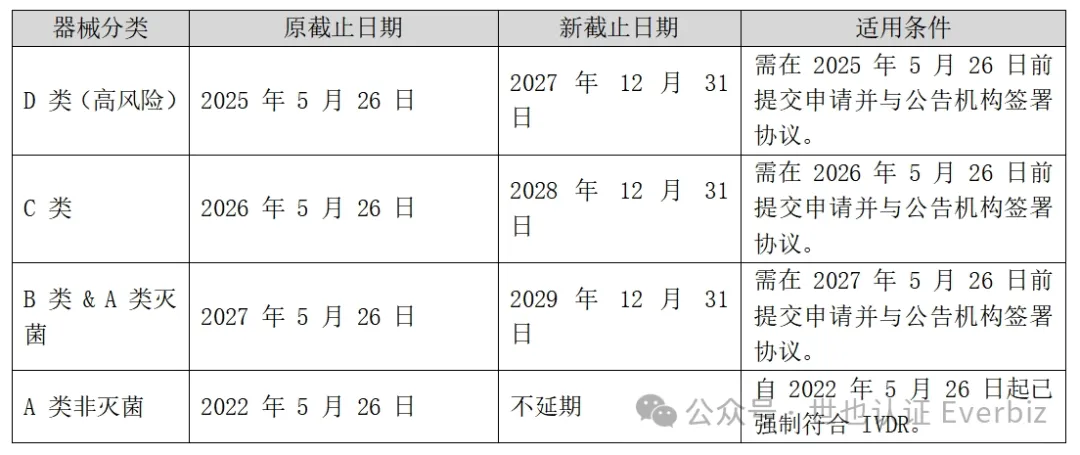
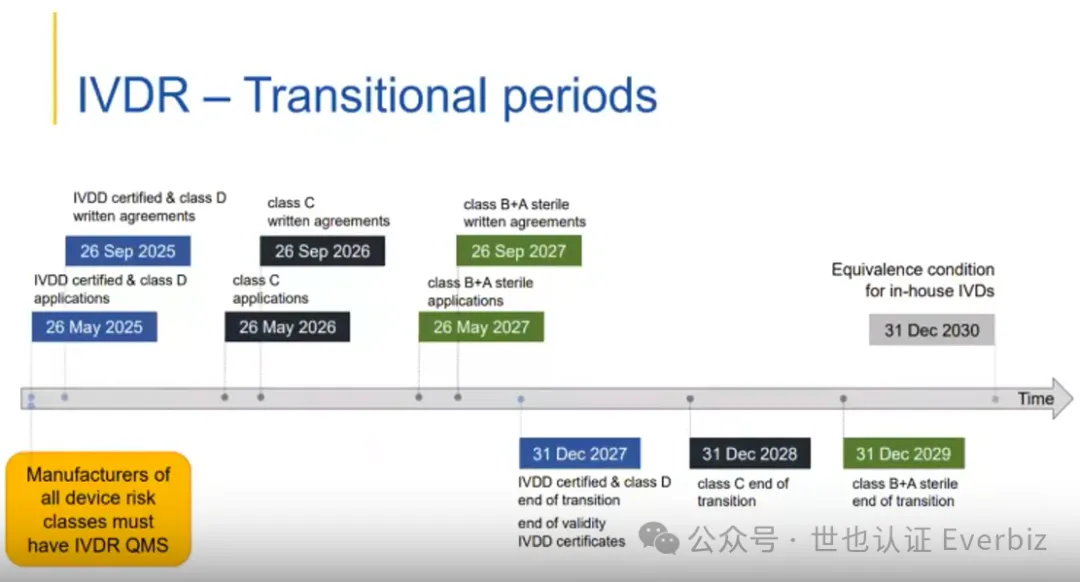
延长适用范围及条件
2.1. 仅限遗留器械
-
指根据旧指令(IVDD 98/79/EC)已获得 CE 证书或符合性声明的器械;
-
新器械不适用:首次上市的 IVD 需直接符合 IVDR 要求。
2.2. 需满足条件
-
器械设计和预期用途无重大变更;
-
不构成安全风险;
-
制造商在2025 年 5 月 26 日前升级质量管理体系(QMS)至符合 IVDR 要求(EN ISO 13485 标准)。
-
按分类在截止日期前提交正式申请或与公告机构签署书面协议。
制造商必须采取的行动
3.1 QMS 升级
2025 年 5 月 26 日前完成符合 IVDR 第 10 (8) 条的质量管理体系,并提交QMS 文件至公告机构。如BSI公告机构。
3.2 提交申请 / 签署协议
-
D 类:2025 年 5 月 26 日前提交申请,2025 年 9 月 26 日前签署协议。
-
C 类:2026 年 5 月 26 日前提交申请,2026 年 9 月 26 日前签署协议。
-
B 类 & A 类灭菌:2027 年 5 月 26 日前提交申请,2027 年 9 月 26 日前签署协议。
3.3 自我声明模板
使用EVERBIZ 发布的制造商声明模板,明确器械符合延期条件。
制造商必须采取的行动
4.1 销售期限(Sell-off)取消
原 IVDR 中关于遗留器械的销售截止条款已废除,已投放市场的器械可继续流通。
4.2 公告机构监督
-
在 IVDR 公告机构接管之前,由原 IVDD 公告机构负责适当监督;接管最迟应在相应类别签署书面协议的截止日完成(如 D 类为 2025 年 9 月 26 日)。比如BSI公告机构。
-
标签无需更改公告机构编号(即使更换机构)。
4.3 违规风险
-
过渡期内不得对器械进行重大设计或用途变更。
-
延迟提交申请可能导致认证排队时间延长,增加市场准入风险。
建议
尽快提交申请:避免因排队导致认证延误。
关注模板更新:定期核查 MedTech Europe 或欧盟官方的最新声明要求。
合规优先:即使过渡期延长,尽早完成 IVDR 合规可降低市场风险。
如需进一步操作指导或模板下载
可访问 MedTech Europe 官网
网址:https://www.medtecheurope.org/

END
更多文章阅读:
FDA 注册 (第七篇):医疗器械网络安全风险评估报告全解析

公司介绍
公司地址