医疗器械法规不断演进,IVDR(体外诊断医疗器械法规)的实施对体外诊断器械的性能评估提出了更为严格和细致的要求。本文将深入剖析IVDR性能评估计划的核心内容,助力相关从业者精准把握法规要点,顺利推进产品注册进程。
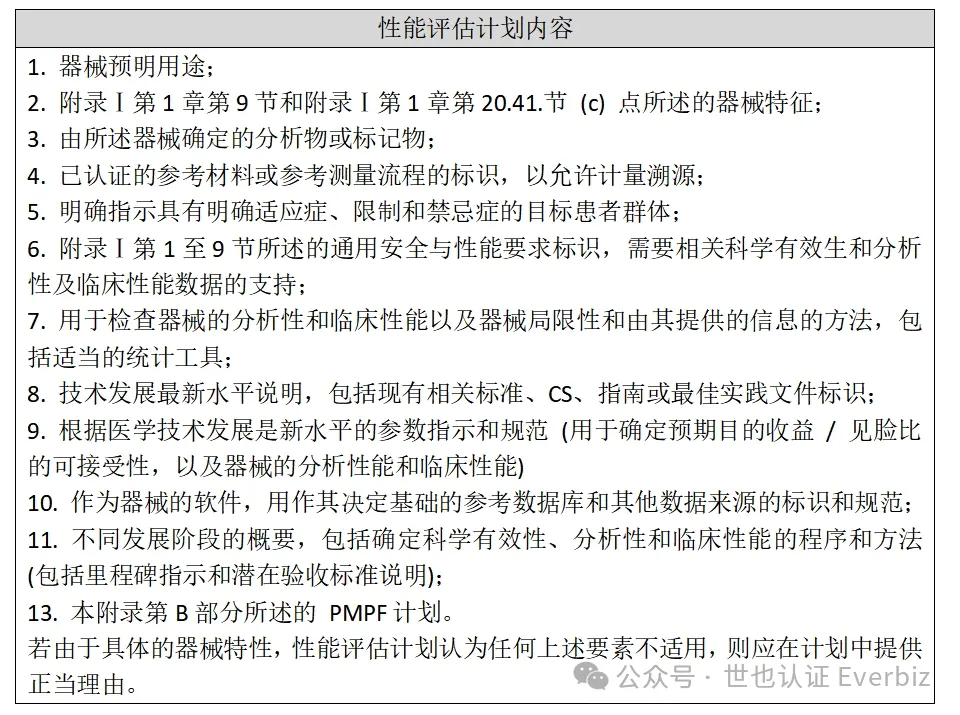
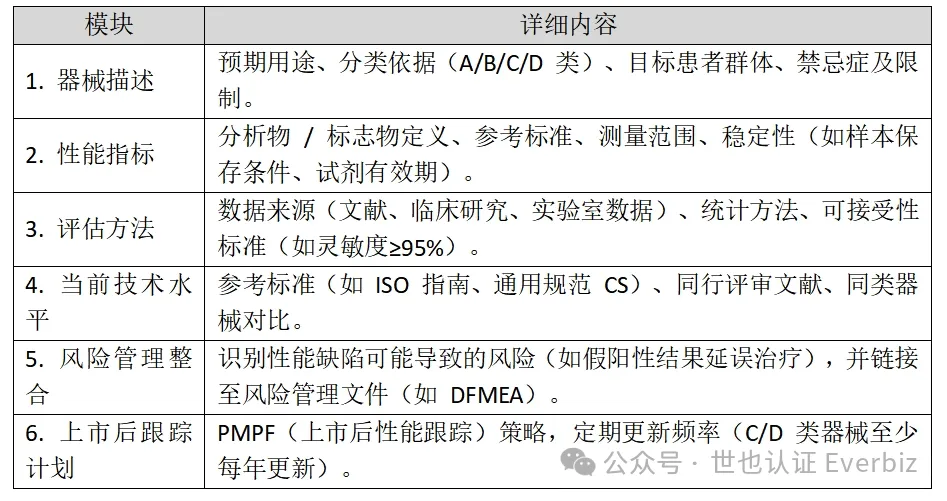
在IVDR法规框架下,制造商需通过多维度途径证明器械的科学的有效性、分析性能和临床性能:
数据处理与问题识别:制造商通常应通过系统的科学文献综述,全面收集与器械及其预期目的相关的数据,并敏锐识别数据中存在的未解问题或缺口;通过严谨评估器械的安全性和性能,整合所有相关数据;必要时,生成新的或附加数据以解决未决问题。
科学有效性证明:制造商可基于以下一种或多种来源证明器械的科学有效性:测量相同分析物或标记物器械的相关信息;经过同行评审的科学文献;相关专业协会的共识专家意见或立场;概念研究证明结果;临床性能研究结果。科学有效性报告需详细记录分析物或标记物科学有效性的证明过程。
分析性能证明:在无合理豁免的情况下,制造商应依据第 9.1 节 (a) 点所述的所有相关参数,充分证明器械的分析性能。
临床性能证明:同样,除非有充分理由证明不适用,制造商需根据附录第 9.1 节 (b) 点的要求,全面证明器械的临床性能。
数据评估与验证:制造商有责任对所有相关的科学有效性、分析性和临床性能数据进行综合评估,以此验证器械是否符合附录中规定的通用安全与性能要求。
报告内容与更新:临床证据应完整记录于性能评估报告中,该报告涵盖科学有效性报告、分析性能报告、临床性能报告以及对这些报告的评估,以充分证明临床证据的可靠性。对于依据制造商 PMPF 计划(作为第 10 (9) 条所述的性能评估和上市后监管体系的一部分)执行过程中获取数据的器械,需在其整个生命周期内持续更新性能评估报告中的临床证据及其评估内容。性能评估报告是技术文件的重要组成部分,在产品注册和监管过程中发挥着关键作用。
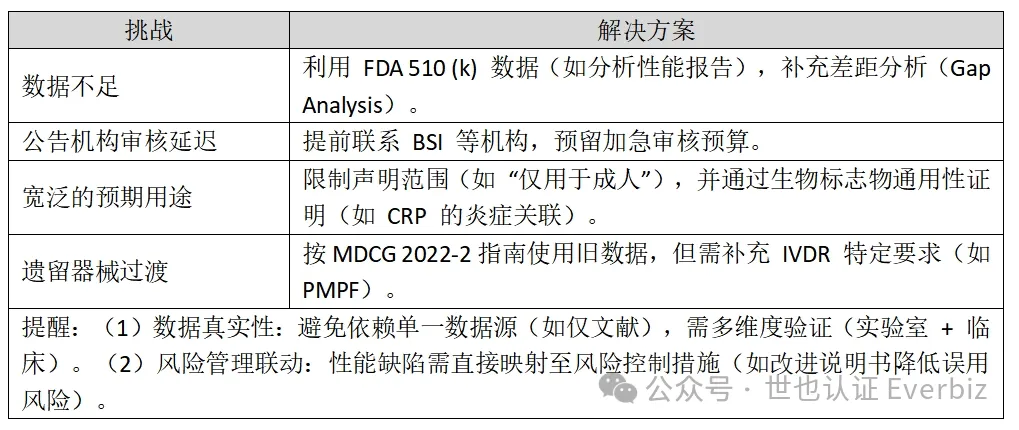
在 IVDR 性能评估计划实施过程中,制造商可能面临诸多挑战,以下是常见问题及对应的解决方案:
要高度重视数据真实性,避免过度依赖单一数据源(如仅依靠文献),应通过实验室数据与临床数据相结合的多维度方式进行验证;同时,强化风险管理联动,将性能缺陷直接映射至风险控制措施(如优化说明书内容,降低误用风险),切实保障医疗器械的质量与安全。
以上内容全面介绍了 IVDR 性能评估计划包含的 3 大部分关键内容。如需具体案例分析或模板填写指导,可进一步联系 Everbiz 公司沟通,这是一个系列介绍 FDA、NMPA、GMP、CE MDR/IVDR、MDSAP 法规标准的学术活动。
Everbiz 公司凭借在质量体系和产品注册方面的丰富实战经验,致力于与行业客户分享医疗器械专业知识,共同推动医疗器械事业的蓬勃发展。若您有任何问题和需求,欢迎随时与我们联系。
更多文章阅读:
FDA 注册 (第四篇):FDA 510K 产品注册
FDA 注册(第五篇):医疗器械网络安全风险管理报告
FDA 注册 (第六篇):所有端到端元素的威胁模型系统报告
FDA 注册 (第七篇):医疗器械网络安全风险评估报告全解析
FDA 注册(第八篇):FDA 医疗器械网络安全现状剖析
IVDR 注册 (第 1 篇):IVDR(欧盟体外诊断医疗器械法规)延期的核心要点巴西医疗器械注册介绍
世也认证服务(上海)有限公司(EVERBIZ)是一家专业基于医疗产品检测、认证、咨询、培训的合规专业服务平台,致力于帮助海内外领先的医疗研发型企业提升合规技能和竞争力的公司。公司在中国上海、香港、德国慕尼黑、奥地利萨尔斯堡、泰国设有办公室和分支机构。涉及的合规产品类别有近25个行业(如医疗器械、 新能源、家电、照明、工具、实验室仪器、机械、体外诊断、无线产品、试剂等)。
上海:上海市宝山区陆翔路111弄6号楼705室德国:Landsberger Str.155 80687 München, Germany
奥地利:Innsbrucker Bundesstraße 136/3 5020 Salzburg, Austria
香港:Room A1,11/F Winner Building,36 Man Yue Street,Hung Hom,Kowloon,Hong Kong
泰国:No.850 Soi Lat Krabang 30/5,Lat Krabang Subdistrict,Bangkok 10520