法规依据
核心法规:《Therapeutic Goods (Medical Devices) Regulations 2002》(2024 年 12 月 14 日修订版)
法律框架:以《Therapeutic Goods Act 1989》为基础,对医疗器械的分类、注册、监管等环节进行系统性规范
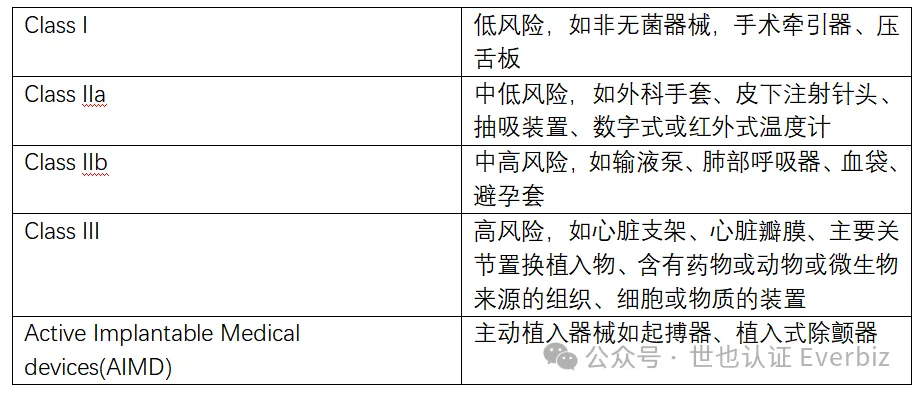
医疗器械分类
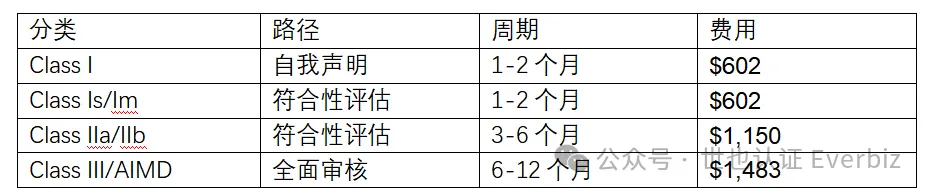
注册合规路径
符合性评估要求:
-
Class I 类器械:可通过自我声明完成合规
-
Class IIa 及以上器械:需通过 TGA(澳大利亚治疗用品管理局)或其认可机构的符合性评估
-
Class III/AIMD 类器械:需接受全面体系审核
时间与费用
质量管理体系要求
MDSAP 认证优势:通过医疗器械单一审核程序(MDSAP)可简化质量管理体系审核流程,实现 “一次审核、多国认可” 的高效模式。
本地合格义务
ARP 强制要求:非澳大利亚本土制造商必须指定澳大利亚授权代表(Australian Authorised Representative, ARP),作为与 TGA 沟通的法定联络人,负责递交文件、接收监管通知等事宜。
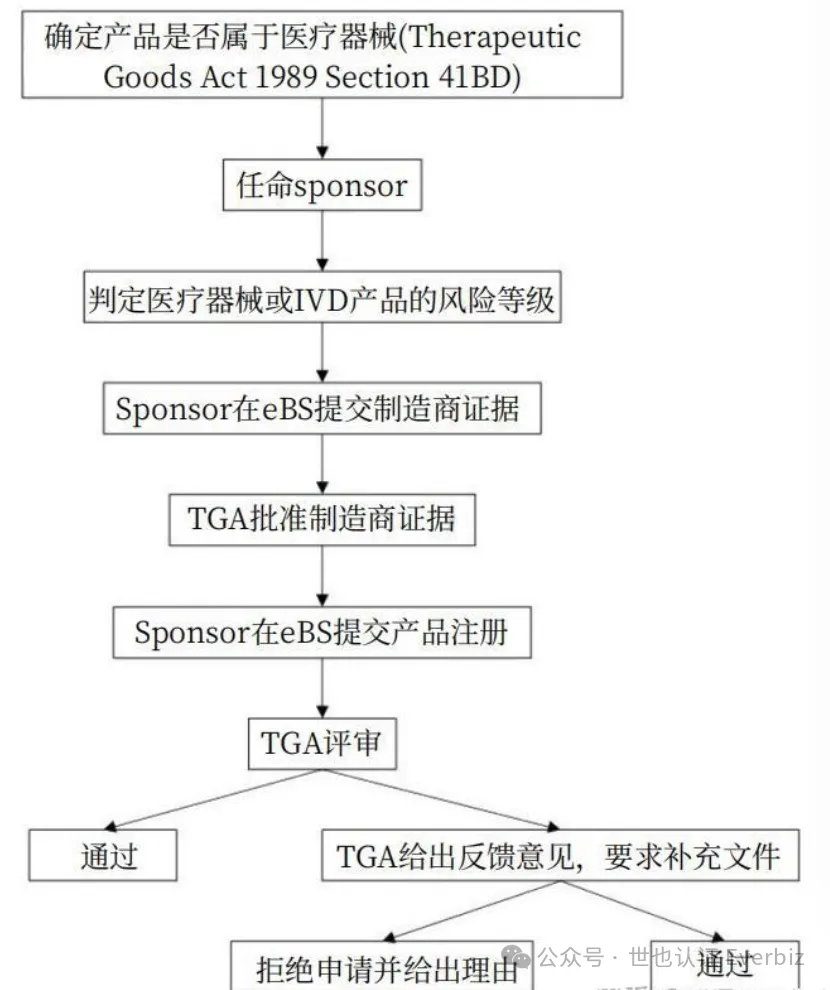
注册操作流程图解
-
产品属性判定:确认产品是否属于《Therapeutic Goods Act 1989》第 41BD 条定义的医疗器械范畴
-
责任主体任命:指定 Sponsor(注册申请人)
-
风险等级划分:依据产品特性判定风险分类(Class I 至 AIMD)
-
证据文件提交:Sponsor 通过 eBS 系统递交制造商资质证明文件
-
TGA 预审阶段:监管机构审核制造商证据并给予批准
-
产品注册申报:在 eBS 系统提交完整的产品注册资料
-
正式评审环节:
审核通过:获得 TGA 注册批准
补充要求:收到反馈后提交补充文件
申请拒绝:TGA 将书面说明拒绝理由
监管机构标识说明
-
TGA 官方标识:”Therapeutic Goods Administration”(澳大利亚政府卫生部下属机构)
-
认证标志示例:“TGA CERTIFIED” 字样组合标识
更多文章阅读: